

400-820-8531
 图1. 系统设计质谱的核苷酸质组学简要(图源:Shuken, J Proteome Res, 2023)
一、概述
以质谱为基础知识的核营养素组学能能处理好光于核营养素的一款型话题,如核营养素的编码序列、描述丰度、亚肿瘤细胞产品定位、核淀粉酶基本功能、3D设备构造、检查是否不良反应性及核营养素-核营养素互相效应等。一项技艺的目标分析仪器大便次数多质谱仪,它能能检则各个冗杂限度的图纸中核营养素的质量水平自由电荷比(m/z)和无线信号刚度。 应用场景质谱的球营养素组学最喜欢见的技術组成是操作统计资料依懒式采摘(data-dependent acquisition,DDA)对原文件(生殖细胞、组织结构、体液某些树木、真菌孢子等文件)完成非靶向疗法自下而上(bottom-up)的降钙素原查重球营养素组学的研究。语句“自下而上”都是由肽介绍中剖析判断球营养素的新信息,这类别的研究的方式方法都是由原文件中取得球营养素,酶解为肽段,然而用于质谱介绍多肽(基本7-30个血清质更加合适的)(图2)。当以DDA模型取得质谱统计资料时,查重到肽,然而即时依次的选择完成场面描写化,能够在中上游统计资料介绍中分刘海配其队列。与详尽的球营养素相信,多肽有左右多少长处:较小的面积分散式布置、更比较合适反相科学规范液质色谱(HPLC)区分,并出现更方便解读的场面描写光谱分析。
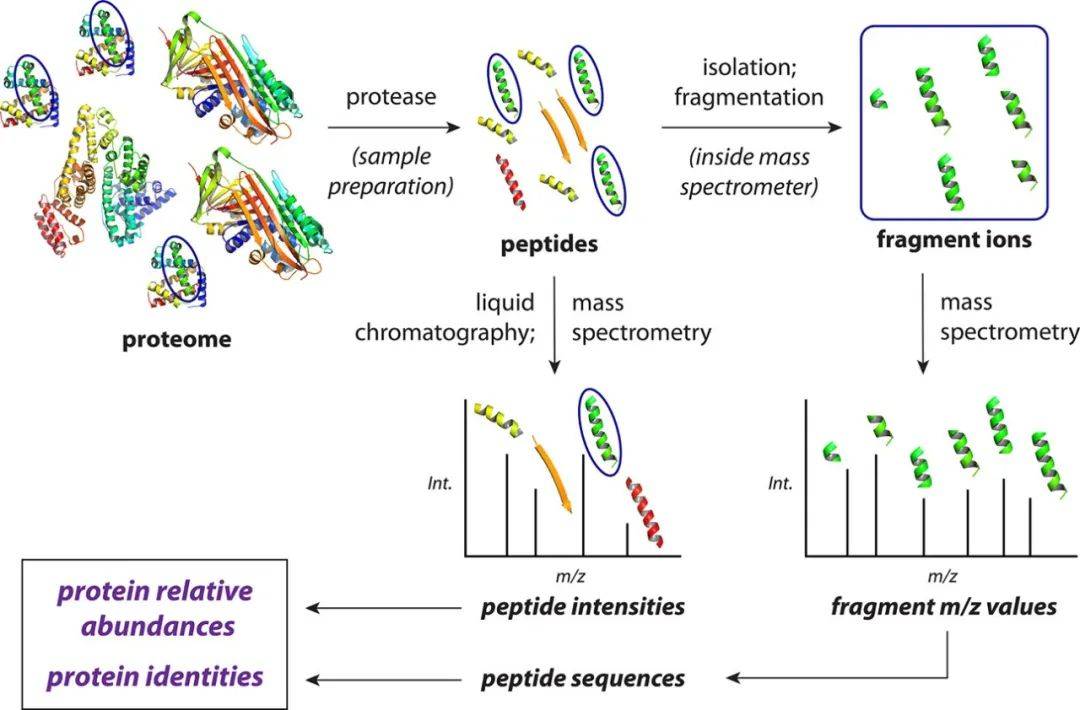 图2. 常见的非靶向疗法自下而上质谱蛋清质组实验报告的减化基本特征说明(图源:Shuken, J Proteome Res, 202
二、检测环节
2.1 子样本制得
每台球高血清组研究都从土样制得准备,自下而上球高血清组学的基础土样制得工作的流程步骤如图是3一样。全工作属于球高血清的领取、转性、食用二硫苏糖醇(DTT)或磷酸三氯乙基酯(TCEP)重现二硫键、食用碘乙酰胺(IAA)将巯基烷基化,以其紧接着被LysC和胰球血清酶“助肠蠕动”。助肠蠕动后的肽段需经C18包被的固相做脱盐,结果将肽重悬于高效液相色谱-电容串联质谱(LC-MS/MS)概述兼容的水抗震液中,此情此景肽可以做LC-MS/MS概述(图3)。
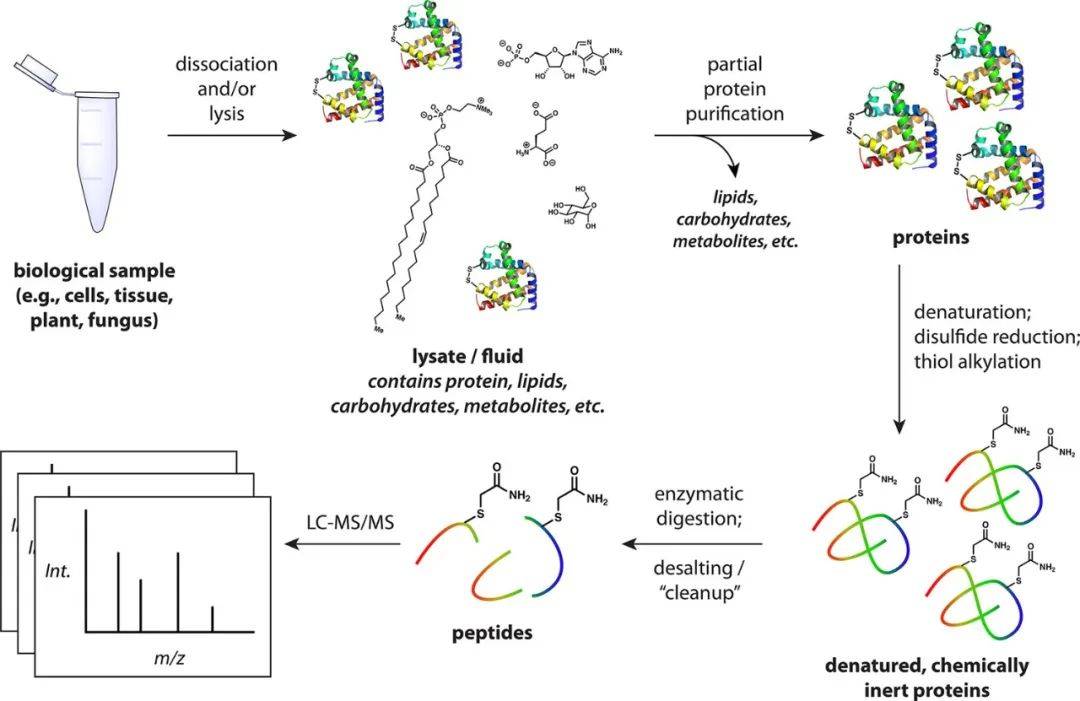 图 3. 依据自下而上质谱的蛋清质组学的通用版样机化学合成办公流程步骤(图源:Shuken, J Proteome Res, 20
2.2 LC-MS/MS定性分析
LC-MS/MS操作准备后的独一大步是原材料取出和上样到HPLC柱上。依据器材的区别,这样环节就能够以多重区别的方试产生;图4拜谱生物展示新一个简单的的例子。在动用高效化益色谱仪色谱的非靶向疗法球蛋白质含量组学技术中,通畅涉及面实现增加空气压力(拉)再增加送风机(推)将独特比例的原材料弹出到高效化益色谱仪化合物交换柱上。若是肽被承载到化合物交换柱上,才会一并产生四件事:色谱仪色谱、气相色谱肽化合物的出现(电离)、肽的质谱介绍(MS1)和场面描写的质谱介绍(MS2)。
 图4. LC-MS/MS中高效性色谱仪色谱法的还简化阐述(图源:Shuken, J Proteome Res, 2023)
2.2.1 HPLC
试样凭借施用预编写程序有机会高沸点高沸点溶剂等度方向的有效率液质液质气相色谱柱洗刷,即在全部整个启动整个时中发生变化有机会高沸点高沸点溶剂搭配物的成分表,其长常常为30-190分钟。在球蛋白组学中,有效率液质色谱近乎常常以反相传统模式去,这代替着着柱中注射了疏水调整相(常常是二被氧化硅包被长为19个碳的曲线烃链,称呼C18)。有机会高沸点高沸点溶剂(流通相)常常是多种悬浊液的搭配物(水悬浊液如0.1%甲酸和有机会悬浊液如乙腈),每类悬浊液都由我们的等度方向泵泵送混凝土。肽通过其疏水性树脂被局部转移,在等度方向整个时中在差异时段(留存时段,RTs)洗刷。最优等度方向但关键在于于3个方面,以及液质气相色谱柱、试样比较广泛性、医疗仪器和实验性学习目标。图5表明了一大个施用HPLC等度方向去肽转移的列子,色谱图上的每家峰代替一队差异的铝离子。
 图5. LC-MS/MS行驶的一般色谱图,原材料为胰蛋清酶和LysC转化的小鼠脑蛋清(图源:Shuken, J Prote
2.2.2 肽电离
渐渐等度的使用,一些分割的肽被间断性地喷洒到光谱图分析仪仪中。在施加压力的电压的损害下,从HPLC柱底部喷洒出含多肽的通电的液滴;通电的荷的肽被脱溶(走进气相色谱),走进光谱图分析仪仪,并在光谱图分析仪仪内的电磁炉场助推下持续助推(图6)。给定的肽在电离时一般而言就可以通过各个的正电势睡眠环境;每项正电势睡眠环境一般而言各自于质子化睡眠环境(有高低质子与肽紧密联系)。各个的正电势睡眠环境形成各个的m/z值:举例说明,z = 1的电离肽将具有着着m/z = [m + H],中间m是中性化肽的品质,H是质子的品质,而z = 2的同样肽将具有着着m/z = [m + 2H]/2。肽的各个正电势睡眠环境被非特异聊天分割,称作肽的各个“前体”。
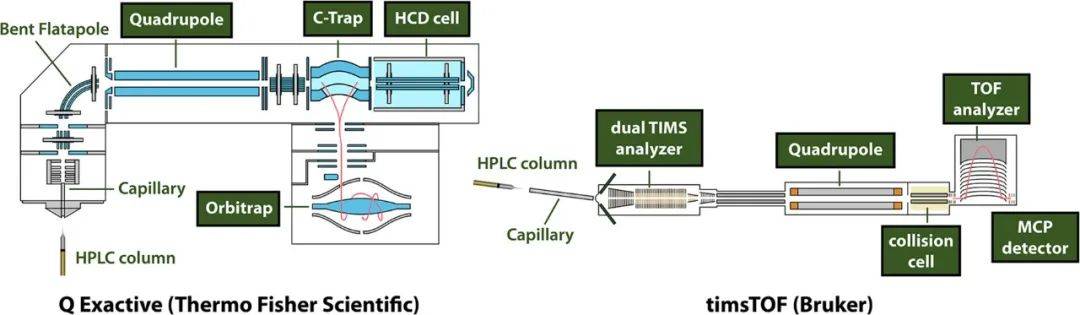 图6. 多种常用的蛋白酶质组学质谱仪举手图(图源:Shuken, J Proteome Res, 2023)
2.2.3 肽质谱扫描仪(MS1)
光谱图图仪波动高速添加光谱图图以检则电离肽。这样的频谱提取新闻事件被统称“MS1复印机扫描”。所以质谱的添加都要是一位水平讲解仪,它按照其它们之间的水平电势比(m/z)值来详解正离子,相应是一位测量方法中国电信号的探测系统器。的两个畅销的水平讲解仪和检则器是起飞日期讲解仪和轨道、阱(图7)。 Q Exactive(Thermo Fisher Scientific)是较为方便的在轨道交通列车阱质谱仪,MS1扫描机的范围内在400 ~ 1600 Th相互(Th为m/z的公司的)。多肽来到到C -Trap中,在释放能量的氮(N2)原子的帮住下, 很大的阳化合物积累更多时候(“来到时候”),C -Trap一同并立已经其阳化合物送进去在轨道交通列车阱。己经来到到在轨道交通列车阱,阳化合物展开讨论中心站轴进动,并用与这些的m/z值成基数的频繁沿轴震荡。当这些转动时,会导致下跌电流量,顺利通过傅里叶变幻正确处理得到m/z值和挠度。此类性能讲解形式具备着高m/z辨认率和精准度。检测的搞定后,合成如下图7A提示的MS1频谱。
 图7. MS1和MS2光谱分析的举例说明。A. MS1频谱;B. MS2频谱(图源:Shuken, J Proteome Res
2.2.4 浓缩的魔能石MS扫苗(MS2)
MS1图片内容采集检测的电离肽的m/z值和抗弯强度,但没有肯定肽资格/字段所用的图片内容。然而m/z值一般而言存在着很高的为准性,但在m/z误差度不得的范围内存在着越来越多将会的肽,未能仅会根据m/z来判别肽。为了让得到 亲子鉴定所用的图片内容,将多肽段落化(一般而言在肽键处),用质谱仪检测的段落,得到光谱分析图分为“MS2光谱分析图”。 在每每MS1扫描软件后,光谱仪仪仪仪在电脑运行时机会会使用在MS1光谱仪仪仪中通过观察到的这些铁离子开展全新累积和震碎的浓缩的魔能石化时间。似乎具有种前体使用攻略 ,但经常使用光谱仪仪仪中标准上限的前体。只为预防去重复使用之前震碎的浓缩的魔能石化时间的肽,近几天震碎的浓缩的魔能石化时间的m/z值被判定在使用后。 只为明确质谱峰可否机会指代肽而没有危害阴阳正亚铁亚铁有机化合物,光谱仪仪找寻相邻的重放射性核素峰,如13C和15N。同的碳也是12C的阴阳正亚铁亚铁有机化合物的品质(m)比含有同的13C的是一样的阴阳正亚铁亚铁有机化合物的品质(m)低1.003 Da,含13C阴阳正亚铁亚铁有机化合物分属的MS峰的m/z值大概高1/z,如z = 1时高1.0 Th, z = 2时高0.5 Th,z = 3时高0.33 Th,依此种推。往往,给定一切洞察分析到的峰,如若在此类m/z差距上挖掘相邻的峰,则都可推定阴阳正亚铁亚铁有机化合物的自由正电势。此类峰的取决于抗拉硬度也都可预测出阴阳正亚铁亚铁有机化合物中含哪些C和N原子团,往往阴阳正亚铁亚铁有机化合物是肽的机会性有多少岁(图8);在给定的m/z下,肽的先进典型放射性核素峰抗拉硬度比区别于洗滌剂或碳水有机化合物等另一个氧分子。可能许许多多非肽危害阴阳正亚铁亚铁有机化合物有着+1自由正电势,因此z = +1的肽段落大部分数据信息较少,大部分确定带+2或更具自由正电势的阴阳正亚铁亚铁有机化合物确定碎裂。
 图8. 虚拟仿真质曾加阳铁离子的MS1谱(图源:Shuken, J Proteome Res, 2023)
 图9. 为移動质子模板的撞击诱骗解离(CID)粉粹新闻的有可能原则(图源:Shuken, J Proteome Res,
2.2.5 个人心得体会
所有系数方向时中(一般是为30 - 1八十分钟),光谱仪研究分析仪逐渐掌握液相阴阳正离子。MS1阴阳正离子被选为估为肽样类别采取研究分析,每一次假定的肽被重掌握和魂晶化(MS2),然后呢循坏往返。在Q Exactive中,但如果连续MS1扫面历时50 ms,并引起10次MS2扫面,每一次扫面历时200 ms,但是这类过渡期将在为宜2 s内进行。在timsTOF中,两个其最典型的的过渡期应该25 ~ 200 ms。这类过渡期在所有系数方向时中相同百余到数万次,诞生数万个光谱仪研究分析。这般收采形式 被是指统计资料资料依懒收采(DDA),因此取得MS2频谱的决定的就在于于MS1统计资料资料;同一种办法是统计资料资料独特收采(DIA)。如上所诉,不更加充分电离的肽没有被验测到,但肽也不得不特好地魂晶化,即诞生充分有相关信息的魂晶以供识别系统(图9)。三、拜谱生物技术总结
本年内部详实解释了应用于质谱的蛋清质测试流程图的样表需备及LC-MS/MS剖析,下一篇新闻将解释数据资料剖析及蛋清质组学最前沿壮大,拨冗等待!参考选取期刊论文:
Shuken SR. An Introduction to Mass Spectrometry-Based Proteomics. J Proteome Res. 2023; 22(7):2151-2171. doi: 10.1021/acs.jproteome.2c00838.


 青睐新闻媒体号


 重视点点书


